



Aclaración de la división de responsabilidades
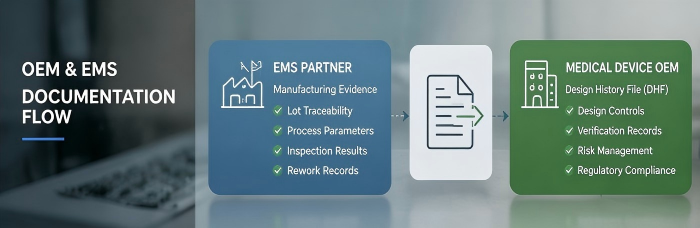
En resumen:Un socio de ensamblaje de PCBA proporciona evidencia del proceso de fabricación —trazabilidad de lotes, parámetros de proceso, resultados de inspección y registros de retrabajo— que el equipo de calidad de un OEM médico incorpora en su propio Expediente de Historial de Diseño (DHF). El socio de ensamblaje no compila, posee ni presenta el DHF; esa responsabilidad sigue siendo del OEM como autoridad de diseño del dispositivo.
Los fabricantes de equipos originales (OEM) de dispositivos médicos que buscan ensamblaje de PCBA para subconjuntos de diagnóstico, monitoreo o terapéuticos suelen hacer alguna versión de la misma pregunta durante la calificación de proveedores: ¿pueden ayudarnos a compilar nuestro Archivo de Historial de Diseño (DHF)? La respuesta honesta requiere una distinción que es fácil de difuminar, pero que vale la pena expresar con precisión desde el principio.
Un socio de ensamblaje no crea, posee ni presenta el DHF de un cliente. Según la normativa de la FDA, un Expediente de Historial de Diseño (DHF) es una recopilación de registros que describe el historial de diseño de un dispositivo terminado, y el fabricante registrado es responsable de establecer y mantener ese expediente para cada tipo de dispositivo que produce. Esa responsabilidad recae en el OEM, ya que el OEM tiene la autoridad de diseño y la responsabilidad regulatoria del dispositivo terminado, no el fabricante por contrato que construye sus subconjuntos.
Qué socio de EMSpuedeproporciona la evidencia de fabricación subyacente que el equipo regulatorio o de calidad de un OEM necesita incorporar en su propia estructura de DHF: datos de trazabilidad de lotes, parámetros de proceso, resultados de inspección y registros de retrabajo generados durante el ensamblaje. Esta es una relación de registros de soporte, no de autoría de documentos. El socio EMS suministra datos brutos y verificables; los controles de diseño y la organización de calidad del OEM deciden cómo esos datos se asignan a secciones del DHF, registros de verificación o contenido del registro maestro del dispositivo. Para ver más de cerca cómo se estructura de extremo a extremo esa información de trazabilidad, consulteTrazabilidad desde el silicio hasta el sistema: Implementación de MES en la fabricación de ciencias de la vida.
La distinción también es importante a efectos de auditoría. Los revisores de la FDA y los auditores de los organismos notificados esperan una cadena de custodia clara para los registros de fabricación, que demuestre que el OEM gestiona y consulta activamente los datos generados por los proveedores, y no que trate la producción de un fabricante por contrato como una presentación regulatoria final en sí misma.
Registros de fabricación que normalmente se incorporan a un DHF
Los formatos varían según el sistema de calidad del OEM, pero las pruebas de fabricación de las que los equipos de asuntos regulatorios suelen obtener información de un socio de ensamblaje se agrupan comúnmente en cuatro categorías.
Trazabilidad de Lotes y Partidas
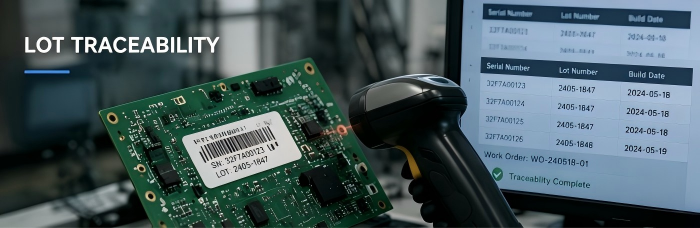
Cada montaje de PCBA debe rastrearse hasta un lote específico: la orden de trabajo de ensamblaje, la serialización de la placa o UID, y los números de lote de los componentes entrantes utilizados en ese montaje. Para los subconjuntos que alimentan un dispositivo médico terminado, esto es lo que permite a un OEM responder a un problema en campo o a una investigación de quejas con una lista exacta de los lotes de componentes afectados, no con un rango de fechas aproximado.
Parámetros del proceso
Los auditores esperan cada vez más pruebas de que los parámetros de ensamblaje fueron controlados, y no solo de que un dispositivo pasó la prueba final. Dependiendo de la ruta del proceso, los registros pertinentes pueden incluir:
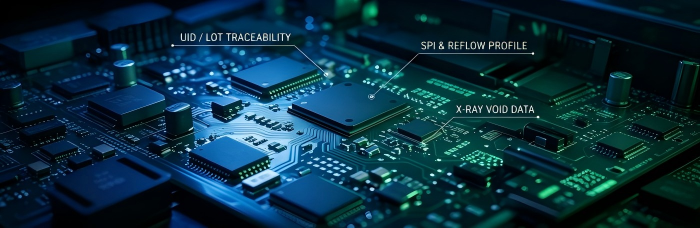
Datos del perfil del horno de refusión: zonas de temperatura, tiempo de permanencia, temperatura máxima
Parámetros de soldadura selectiva: condiciones de atmósfera de nitrógeno, temperatura del crisol de soldadura, tiempo de permanencia por unión
Volúmenes de dispensación o impresión por chorro y coordenadas de colocación para procesos de paso fino o COB
Datos volumétricos y de desviación de SPI (inspección de pasta de soldadura) capturados antes del reflujo
Estos registros demuestran que el proceso se ejecutó dentro de una ventana validada, la evidencia del lado de fabricación a la que normalmente hace referencia la propia documentación IQ/OQ/PQ de un OEM. La misma lógica a nivel de lote se extiende aguas arriba a los materiales entrantes; véase¿Son genuinos los componentes y cómo se verifica su autenticidad?sobre cómo se establecen el código de fecha y la trazabilidad del lote antes de que un componente llegue a la línea.
Resultados de la inspección
Los datos de inspección objetivos, en lugar de una simple calificación de aprobado/suspenso, constituyen el formato más útil para fines de apoyo al DHF:
Resultados de AOI 3D con clasificación de defectos, no solo porcentajes resumidos de rendimiento
Registros de inspección por rayos X para encapsulados BGA, QFN u otros con uniones ocultas, incluyendo datos del porcentaje de vacíos cuando la presencia de vacíos en las uniones representa una preocupación de fiabilidad
Registros finales de pruebas eléctricas o funcionales vinculados a un número de serie de unidad específico
Registros de retrabajo y no conformidades
Cuando se haya realizado retrabajo, el registro debe reflejar qué se encontró, qué acción correctiva se tomó y quién la llevó a cabo y la verificó. Por lo general, los equipos de calidad del OEM quieren que los registros de retrabajo estén vinculados a la misma trazabilidad de lote/UID que la construcción original, de modo que el historial de una unidad reprocesada siga siendo completamente reconstruible.
Estructuración del Acuerdo de Documentación con su Socio de EMS
La brecha más común no es que los registros de fabricación no existan, sino que los períodos de retención, los formatos o los procesos de recuperación nunca se acordaron antes de que comenzara la producción, y la falta de alineación solo sale a la luz durante una auditoría o una reclamación en campo años después. Conviene dejar por escrito, de forma explícita, algunos puntos antes de la primera tirada de producción.
Periodo de conservación.La conservación de los registros de dispositivos médicos a menudo se extiende mucho más allá de la vida útil típica del dispositivo. Indique la duración en años —no “el tiempo que sea necesario”— y confirme qué sucede con los registros si la relación de fabricación termina.
Formato y estructura del registro.Decide si los registros llegan como exportaciones MES estructuradas (CSV, extracción de base de datos) vinculadas a un UID/número de serie, o como informes PDF estáticos por lote. Las exportaciones estructuradas suelen ser más fáciles de indexar en el sistema de control de documentos de un OEM frente a las secciones del DHF; los informes estáticos son más fáciles de archivar tal cual, pero más difíciles de consultar posteriormente.
Tiempo de respuesta de recuperación durante una auditoría.Acordar un plazo realista para que el socio de EMS recupere los registros históricos cuando se le solicite. Esto debe negociarse como una capacidad real y confirmada, no asumirse como un estándar predeterminado del sector.
Notificación de control de cambios.Si el socio de EMS cambia una fuente de componentes, un parámetro de proceso o un método de inspección, el sistema de control de diseño del OEM debe estar al tanto: ese cambio puede desencadenar su propia reverificación o una actualización del DHF. Esto debe ser una obligación contractual definida, no una cortesía informal.
Base del sistema de calidad para estos registros
Vale la pena ser preciso acerca de lo que sustenta estas capacidades de trazabilidad. El seguimiento por lotes, el registro de parámetros de proceso y la conservación de registros de inspección son resultados estándar de un sistema de gestión de calidad disciplinado, construido en torno al control de procesos y la trazabilidad, capacidades que se transfieren directamente a la fabricación de productos electrónicos adyacentes al ámbito médico sin requerir que exista una certificación específica para el dispositivo. Antes de calificar a cualquier socio de ensamblaje sobre esta base, vale la pena revisar10 preguntas que hacer a cualquier socio de EMS antes de firmarpara verificar que esas capacidades van más allá de una simple comprobación de certificados.
Dicho esto, estos registros no deben confundirse con una certificación de calidad específica del dispositivo. La capacidad de un socio de EMS para generar registros de fabricación detallados y auditables refleja la madurez de sus controles de proceso y su disciplina de documentación, no una aprobación regulatoria del dispositivo médico terminado en sí. Los OEM deben tratar los registros de trazabilidad del lado de la fabricación como una de las entradas para su propia documentación de control de diseño y gestión de riesgos, que sigue siendo su responsabilidad regulatoria independientemente de qué fabricante por contrato produzca el ensamblaje físico.
Definir correctamente el alcance de la documentación antes de que comience la producción
El modo de fallo práctico no es una capacidad faltante: la mayoría de los proveedores de EMS consolidados pueden generar trazabilidad por lotes, registros de proceso y datos de inspección. El modo de fallo es un acuerdo no definido sobre qué se entrega, en qué formato y durante cuánto tiempo permanece recuperable. Esa conversación debe darse en la calificación del proveedor, no después de que llegue un aviso de auditoría.
Si está evaluando un socio de PCBA para un programa relacionado con el ámbito médico y desea definir exactamente qué registros de fabricación necesitará su equipo de calidad —y en qué formato—, el equipo de ingeniería de PCBCart puede revisar en detalle el paquete de documentación disponible para una construcción específica, incluida la estructura de trazabilidad del MES, los formatos de los registros de inspección y los plazos de conservación, antes de que se comprometa con una tirada de producción.
Recursos útiles
●Por qué la precisión importa: elegir a PCBCart para servicios de PCBA médica
●Arquitectura de trazabilidad MES para electrónica industrial regulada por la IEC
●Cómo la SPI 3D y la AOI 3D reducen los defectos de逃逸 en el ensamblaje SMT médico
●5 preguntas que debe hacerle a su proveedor de EMS antes de iniciar un proyecto de alta mezcla


