



Préciser la répartition des responsabilités
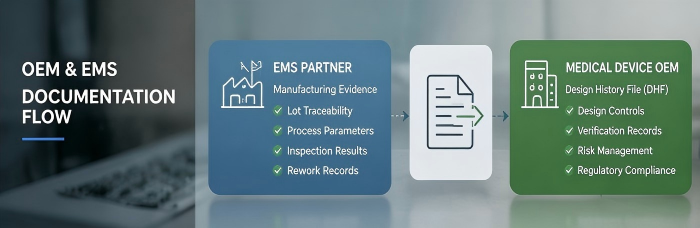
En bref :Un partenaire d’assemblage de circuits imprimés (PCBA) fournit des preuves liées au procédé de fabrication — traçabilité des lots, paramètres de procédé, résultats d’inspection et enregistrements de retouche — qu’une équipe qualité d’un fabricant d’équipements médicaux (OEM) intègre dans son propre dossier d’historique de conception (DHF). Le partenaire d’assemblage ne compile pas, ne détient pas et ne soumet pas lui-même le DHF ; cette responsabilité incombe au fabricant OEM en tant qu’autorité de conception du dispositif.
Les fabricants d’équipements médicaux (OEM) qui recherchent l’assemblage de cartes électroniques (PCBA) pour des sous-ensembles de diagnostic, de surveillance ou thérapeutiques posent souvent une version de la même question lors de la qualification des fournisseurs : pouvez-vous nous aider à constituer notre dossier d’historique de conception (Design History File) ? La réponse honnête exige une distinction qu’il est facile de brouiller, mais qui mérite d’être formulée avec précision dès le départ.
Un partenaire d’assemblage ne crée pas, ne possède pas et ne soumet pas le DHF d’un client. En vertu de la réglementation de la FDA, un dossier d’historique de conception (Design History File) est une compilation de documents qui décrit l’historique de conception d’un dispositif fini, et le fabricant officiel est responsable de l’établissement et de la tenue de ce dossier pour chaque type de dispositif qu’il produit. Cette responsabilité incombe à l’OEM, puisque l’OEM détient l’autorité de conception et la responsabilité réglementaire du dispositif fini — et non au sous-traitant qui fabrique ses sous-ensembles.
Quel partenaire EMSpouvoirfournit les preuves de fabrication sous-jacentes dont l’équipe réglementaire ou qualité d’un OEM a besoin pour les intégrer dans sa propre structure de DHF : données de traçabilité des lots, paramètres de procédé, résultats d’inspection et enregistrements de retouche générés pendant l’assemblage. Il s’agit d’une relation fondée sur des dossiers justificatifs, et non sur la rédaction de documents. Le partenaire EMS fournit des données brutes et vérifiables ; les contrôles de conception et l’organisation qualité de l’OEM décident comment ces données se cartographient dans les sections du DHF, les enregistrements de vérification ou le contenu du dossier de fabrication du dispositif. Pour un examen plus approfondi de la manière dont ces données de traçabilité sont structurées de bout en bout, voirTraçabilité du silicium au système : mise en œuvre d’un MES dans la fabrication des sciences de la vie.
Cette distinction est également importante à des fins d’audit. Les examinateurs de la FDA et les auditeurs des organismes notifiés s’attendent à une chaîne de traçabilité claire pour les dossiers de fabrication — une chaîne qui montre que l’OEM organise activement et exploite les données produites par les fournisseurs, et ne traite pas la production d’un sous-traitant comme une soumission réglementaire finalisée en soi.
Dossiers de fabrication qui alimentent généralement un DHF
Les formats varient selon le système de qualité du fabricant d’équipement d’origine (OEM), mais les preuves de fabrication sur lesquelles les équipes réglementaires s’appuient généralement auprès d’un partenaire d’assemblage se répartissent en quatre catégories.
Traçabilité des lots et des séries
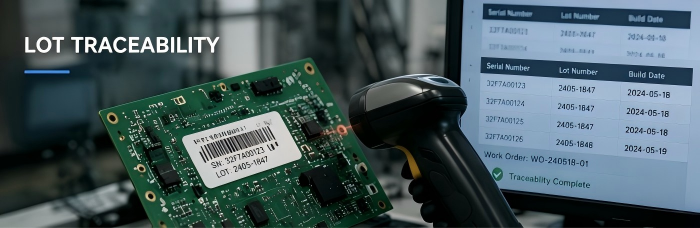
Chaque fabrication de PCBA doit être rattachée à un lot spécifique : l’ordre de travail d’assemblage, la sérialisation de la carte ou l’UID, ainsi que les numéros de lot des composants entrants utilisés pour cette fabrication. Pour les sous-ensembles alimentant un dispositif médical fini, c’est ce qui permet à un OEM de répondre à un problème sur le terrain ou à une enquête suite à une réclamation avec une liste exacte des lots de composants concernés — et non une plage de dates approximative.
Paramètres de processus
Les auditeurs s’attendent de plus en plus à disposer de preuves montrant que les paramètres d’assemblage ont été contrôlés, et pas seulement qu’un dispositif a réussi le test final. Selon le procédé utilisé, les enregistrements pertinents peuvent inclure :
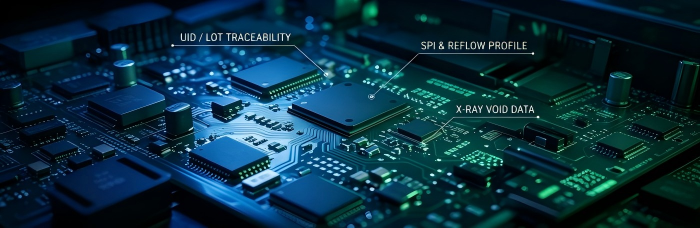
Données de profil de four de refusion — zones de température, temps de séjour, température de pointe
Paramètres de brasage sélectif — conditions d’atmosphère azotée, température du bain de soudure, temps de séjour par joint
Volumes de distribution ou d’impression par jet et coordonnées de placement pour les procédés à pas fin ou COB
Données volumétriques et de décalage SPI (inspection de la pâte à braser) capturées avant refusion
Ces journaux démontrent que le processus s’est déroulé dans une fenêtre validée — la preuve côté fabrication à laquelle la documentation IQ/OQ/PQ d’un OEM se réfère généralement. La même logique au niveau des lots s’étend en amont aux matières entrantes — voirLes composants sont-ils authentiques et comment l’authenticité est-elle vérifiée ?pour expliquer comment le code de date et la traçabilité des lots sont établis avant qu’un composant n’atteigne la ligne de production.
Résultats de l’inspection
Les données d’inspection objectives, plutôt qu’une simple décision de réussite/échec, constituent le format le plus utile aux fins de soutien du DHF :
Résultats AOI 3D avec classification des défauts, et pas uniquement des pourcentages de rendement récapitulatifs
Dossiers d’inspection par rayons X pour les boîtiers BGA, QFN ou autres boîtiers à joints cachés, incluant les données de pourcentage de vides lorsque la présence de vides dans les joints constitue un problème de fiabilité
Journaux finaux de tests électriques ou fonctionnels liés à un numéro de série d’unité spécifique
Dossiers de retouche et de non-conformité
Lorsque des retouches ont eu lieu, l’enregistrement doit indiquer ce qui a été constaté, quelle action corrective a été entreprise, ainsi que qui l’a réalisée et vérifiée. Les équipes qualité des OEM souhaitent généralement que les enregistrements de retouche soient rattachés à la même traçabilité de lot/UID que la fabrication initiale, afin que l’historique d’une unité retouchée reste entièrement reconstituable.
Structurer l’accord de documentation avec votre partenaire EMS
L’écart le plus fréquent n’est pas l’absence de dossiers de fabrication, mais le fait que les durées de conservation, les formats ou les procédures de récupération n’aient jamais été définis avant le début de la production, et que ce décalage n’apparaisse qu’au cours d’un audit ou lors d’une réclamation sur le terrain, des années plus tard. Quelques points méritent d’être clarifiés explicitement, par écrit, avant la première série de production.
Période de conservation.La conservation des dossiers relatifs aux dispositifs médicaux s’étend souvent bien au-delà de la durée de vie typique du dispositif. Indiquez la durée en années — et non « aussi longtemps que nécessaire » — et précisez ce qu’il advient des dossiers si la relation de fabrication prend fin.
Format et structure d’enregistrement.Décidez si les enregistrements arrivent sous forme d’exports MES structurés (CSV, extraction de base de données) liés à un UID/numéro de série, ou sous forme de rapports PDF statiques par lot. Les exports structurés sont généralement plus faciles à indexer par le système de gestion documentaire d’un OEM par rapport aux sections du DHF ; les rapports statiques sont plus faciles à archiver tels quels mais plus difficiles à interroger ultérieurement.
Délai de récupération lors d’un audit.Convenez d’un délai réaliste pour que le partenaire EMS récupère, sur demande, les enregistrements historiques. Cela doit être négocié comme une capacité réelle et confirmée — et non supposée comme une norme par défaut dans l’industrie.
Notification de contrôle des modifications.Si le partenaire EMS modifie une source de composant, un paramètre de procédé ou une méthode d’inspection, le système de maîtrise de la conception de l’OEM doit en être informé — ce changement peut déclencher sa propre revérification ou une mise à jour du DHF. Cela doit être une obligation contractuelle définie, et non une simple courtoisie informelle.
Base du système qualité pour ces enregistrements
Il vaut la peine d’être précis quant à ce qui sous-tend ces capacités de traçabilité. Le suivi des lots, l’enregistrement des paramètres de procédé et la tenue des registres d’inspection sont des résultats standard d’un système de gestion de la qualité rigoureux, construit autour de la maîtrise des procédés et de la traçabilité — des capacités qui se transfèrent directement à la fabrication de produits électroniques adjacents au domaine médical sans qu’il soit nécessaire qu’une certification spécifique au dispositif soit en place. Avant de qualifier un partenaire d’assemblage sur cette base, il vaut la peine de passer en revue10 questions à poser à tout partenaire EMS avant de signerpour vérifier que ces capacités vont au-delà d’un simple contrôle de certificat.
Cela dit, ces enregistrements ne doivent pas être confondus avec une certification de qualité spécifique à un dispositif. La capacité d’un partenaire EMS à générer des dossiers de fabrication détaillés et auditables reflète la maturité de ses contrôles de processus et de sa rigueur documentaire — et non une approbation réglementaire du dispositif médical final lui-même. Les OEM doivent considérer les enregistrements de traçabilité du côté fabrication comme un élément d’entrée dans leur propre documentation de maîtrise de la conception et de gestion des risques, qui demeure de leur responsabilité réglementaire, quel que soit le sous-traitant chargé de produire l’assemblage physique.
Définir correctement le périmètre de la documentation avant le début de la production
Le mode de défaillance pratique n’est pas une capacité manquante : la plupart des sous-traitants EMS établis peuvent générer une traçabilité par lot, des journaux de process et des données d’inspection. Le mode de défaillance est l’absence d’un accord défini sur ce qui est fourni, sous quel format et pendant combien de temps cela reste récupérable. Cette discussion doit avoir lieu lors de la qualification du fournisseur, pas après la réception d’un avis d’audit.
Si vous évaluez un partenaire PCBA pour un programme connexe au domaine médical et souhaitez définir précisément quels dossiers de fabrication votre équipe qualité devra obtenir — et sous quel format — l’équipe d’ingénierie de PCBCart peut vous présenter en détail l’ensemble du dossier de fabrication disponible pour un assemblage spécifique, y compris la structure de traçabilité MES, les formats des enregistrements d’inspection et les modalités de conservation, avant que vous ne vous engagiez dans une série de production.
Ressources utiles
●Pourquoi la précision est essentielle : choisir PCBCart pour les services de PCBA médicale
●Architecture de traçabilité MES pour l’électronique industrielle réglementée par l’IEC
●Comment la SPI 3D et l’AOI 3D réduisent les défauts échappés dans l’assemblage SMT médical
●5 questions à poser à votre prestataire EMS avant de lancer un projet à forte diversité


