



Chiarire la ripartizione delle responsabilità
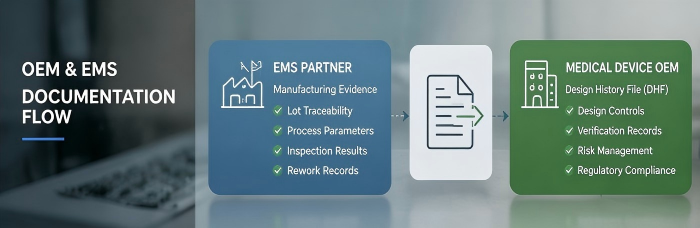
In breve:Un partner per l’assemblaggio di PCB fornisce evidenze del processo di produzione — tracciabilità dei lotti, parametri di processo, risultati delle ispezioni e registri delle rilavorazioni — che il team qualità di un OEM del settore medicale integra nel proprio Design History File. Il partner di assemblaggio non compila, non possiede e non presenta direttamente il DHF; tale responsabilità rimane in capo all’OEM in quanto autorità responsabile della progettazione del dispositivo.
I produttori OEM di dispositivi medici che si approvvigionano di assemblaggi PCBA per sottoassiemi diagnostici, di monitoraggio o terapeutici pongono spesso una variante della stessa domanda durante la qualificazione del fornitore: potete aiutarci a compilare il nostro Design History File? La risposta onesta richiede una distinzione che è facile confondere, ma che vale la pena precisare chiaramente fin dall’inizio.
Un partner di assemblaggio non redige, non possiede e non presenta il DHF di un cliente. In base alla normativa FDA, un Design History File è una raccolta di documenti che descrivono la storia progettuale di un dispositivo finito, e il produttore ufficiale è responsabile della creazione e del mantenimento di tale fascicolo per ogni tipo di dispositivo che produce. Tale responsabilità ricade sull’OEM, poiché l’OEM detiene l’autorità di progettazione e la responsabilità regolatoria per il dispositivo finito — non sul produttore a contratto che realizza i suoi sottoassiemi.
Che partner EMSpuòfornire è l’evidenza di produzione sottostante di cui il team regolatorio o di qualità di un OEM ha bisogno per integrarla nella propria struttura DHF: dati di tracciabilità dei lotti, parametri di processo, risultati delle ispezioni e registri dei rilavorazioni generati durante l’assemblaggio. Si tratta di una relazione basata su registri di supporto, non di redazione di documenti. Il partner EMS fornisce dati grezzi e verificabili; i controlli di progettazione e l’organizzazione qualità dell’OEM decidono come tali dati si mappano nelle sezioni del DHF, nei registri di verifica o nel contenuto del device master record. Per uno sguardo più approfondito a come tali dati di tracciabilità sono strutturati end-to-end, vedereTracciabilità dal silicio al sistema: implementazione MES nella produzione per le scienze della vita.
La distinzione è importante anche ai fini degli audit. I revisori della FDA e gli auditor degli organismi notificati si aspettano una chiara catena di custodia per i registri di produzione, che mostri che l’OEM cura attivamente e utilizza come riferimento i dati generati dai fornitori, invece di trattare il risultato di un produttore a contratto come una sottomissione regolatoria finita in sé.
Registri di produzione che tipicamente confluiscono in un DHF
I formati variano in base al sistema di qualità del produttore OEM, ma le prove di produzione a cui i team normativi attingono comunemente da un partner di assemblaggio rientrano in quattro categorie.
Tracciabilità di lotti e batch
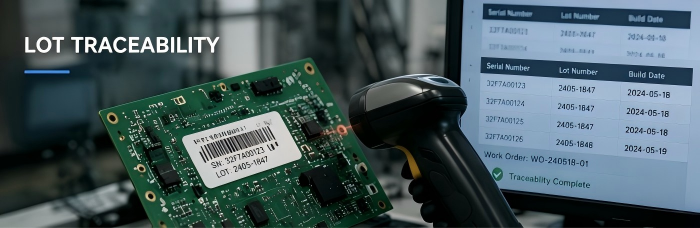
Ogni costruzione di PCBA deve poter essere ricondotta a un lotto specifico: l’ordine di lavoro di assemblaggio, la serializzazione della scheda o l’UID e i numeri di lotto dei componenti in ingresso utilizzati in quella costruzione. Per i sottoassiemi che confluiscono in un dispositivo medico finito, è questo che consente a un OEM di rispondere a un problema sul campo o a un’indagine su un reclamo con un elenco esatto dei lotti di componenti interessati — non con un intervallo di date approssimativo.
Parametri di processo
I revisori si aspettano sempre più spesso prove che i parametri di assemblaggio siano stati controllati, e non solo che un dispositivo abbia superato il collaudo finale. A seconda del flusso di processo, i registri pertinenti possono includere:
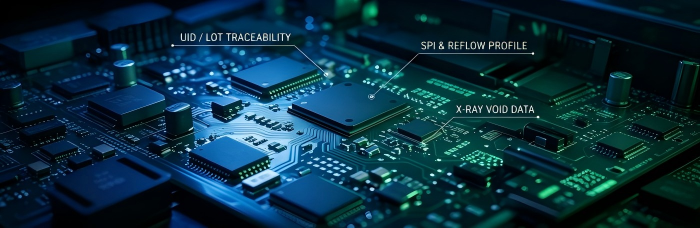
Dati del profilo del forno di rifusione — zone di temperatura, tempo di permanenza, temperatura di picco
Parametri di saldatura selettiva — condizioni dell’atmosfera di azoto, temperatura del bagno di saldatura, tempo di permanenza per giunto
Dosaggio o stampa a getto di volumi e coordinate di posizionamento per processi a passo fine o COB
Dati volumetrici e di scostamento SPI (solder paste inspection) acquisiti prima del rifusione
Questi log dimostrano che il processo è stato eseguito all'interno di una finestra convalidata — le evidenze lato produzione a cui la documentazione IQ/OQ/PQ di un OEM fa tipicamente riferimento. La stessa logica a livello di lotto si estende a monte ai materiali in ingresso — vediI componenti sono originali e come viene verificata l’autenticità?su come il codice data e la tracciabilità del lotto vengono stabiliti prima che un componente arrivi sulla linea.
Risultati dell’ispezione
I dati di ispezione oggettivi, piuttosto che una semplice valutazione di superato/non superato, rappresentano il formato più utile ai fini del supporto del DHF:
Risultati AOI 3D con classificazione dei difetti, non solo percentuali riassuntive di rendimento
Registri di ispezione a raggi X per BGA, QFN o altri package con giunzioni nascoste, inclusi i dati sulla percentuale di vuoti quando la presenza di vuoti nelle giunzioni rappresenta un problema di affidabilità
Registri finali dei test elettrici o funzionali associati a uno specifico numero di serie dell'unità
Registrazioni di rilavorazioni e non conformità
Quando si verifica un rilavoro, la registrazione deve riportare ciò che è stato riscontrato, quale azione correttiva è stata intrapresa e chi l’ha eseguita e verificata. In generale, i team qualità degli OEM richiedono che le registrazioni dei rilavori siano collegate alla stessa tracciabilità del lotto/UID dell’assemblaggio originale, in modo che la cronologia di un’unità rilavorata rimanga completamente ricostruibile.
Strutturare l’Accordo di Documentazione con il tuo Partner EMS
Il divario più comune non è l’assenza dei registri di produzione, ma il fatto che i periodi di conservazione, i formati o i processi di reperimento non siano mai stati concordati prima dell’avvio della produzione, e che la discrepanza emerga solo durante un audit o in seguito a un reclamo sul campo, anni dopo. Vale la pena definire esplicitamente, per iscritto, alcuni punti prima del primo ciclo di produzione.
Periodo di conservazione.La conservazione dei registri dei dispositivi medici spesso si estende ben oltre la normale vita utile del dispositivo. Indicare la durata in anni — non “per tutto il tempo necessario” — e confermare cosa accade ai registri se il rapporto di produzione termina.
Formato e struttura dei record.Stabilisci se i registri arrivano come esportazioni MES strutturate (CSV, estrazione dal database) collegate a UID/numero di serie, oppure come report PDF statici per lotto. Le esportazioni strutturate sono in genere più facili da indicizzare, per il sistema di controllo documentale di un OEM, rispetto alle sezioni del DHF; i report statici sono più facili da archiviare così come sono, ma più difficili da interrogare in seguito.
Tempo di risposta per il recupero durante un audit.Concordare un lasso di tempo realistico entro il quale il partner EMS possa recuperare, su richiesta, i registri storici. Questo dovrebbe essere negoziato come una capacità effettiva e confermata, e non dato per scontato come uno standard del settore.
Notifica di controllo delle modifiche.Se il partner EMS modifica una fonte di componenti, un parametro di processo o un metodo di ispezione, il sistema di controllo del progetto dell’OEM deve esserne informato: tale modifica potrebbe richiedere una nuova verifica o un aggiornamento del DHF. Questo dovrebbe essere un obbligo contrattuale definito, non una cortesia informale.
Base del sistema di qualità per questi registri
Vale la pena essere precisi riguardo a ciò che sta alla base di queste capacità di tracciabilità. La tracciabilità dei lotti, la registrazione dei parametri di processo e la conservazione dei registri di ispezione sono risultati standard di un sistema di gestione della qualità disciplinato, costruito attorno al controllo dei processi e alla tracciabilità — capacità che si trasferiscono direttamente alla produzione di elettronica adiacente al settore medicale senza richiedere l’esistenza di una certificazione specifica per il dispositivo. Prima di qualificare qualsiasi partner di assemblaggio su questa base, vale la pena passare in rassegna10 domande da porre a qualsiasi partner EMS prima di firmareverificare che tali capacità vadano oltre un semplice controllo del certificato.
Detto ciò, questi registri non devono essere scambiati per una certificazione di qualità specifica del dispositivo. La capacità di un partner EMS di generare registri di produzione dettagliati e verificabili riflette la maturità dei suoi controlli di processo e della sua disciplina di documentazione — non un’approvazione normativa del dispositivo medico finito in sé. Gli OEM dovrebbero considerare i registri di tracciabilità dal lato produttivo come un input nella propria documentazione di design control e gestione del rischio, che rimane una loro responsabilità regolatoria indipendentemente da quale produttore a contratto realizzi l’assemblaggio fisico.
Definire correttamente l’ambito della documentazione prima dell’inizio della produzione
La modalità di guasto pratica non è una mancanza di capacità: la maggior parte dei fornitori EMS affermati può generare tracciabilità dei lotti, registri di processo e dati di ispezione. La modalità di guasto è un accordo non definito su cosa viene consegnato, in quale formato e per quanto tempo rimane recuperabile. Questa conversazione appartiene alla fase di qualificazione del fornitore, non dopo l’arrivo di un avviso di audit.
Se stai valutando un partner PCBA per un programma correlato al settore medico e vuoi definire con precisione quali registri di produzione il tuo team qualità dovrebbe richiedere — e in quale formato — il team di ingegneria di PCBCart può illustrarti il pacchetto di documentazione disponibile per una specifica build, inclusa la struttura di tracciabilità MES, i formati dei registri di ispezione e i termini di conservazione, prima che tu ti impegni in un lotto di produzione.
Risorse utili
●Perché la Precisione Conta: Scegliere PCBCart per i Servizi di PCBA Medicale
●Architettura di tracciabilità MES per l’elettronica industriale regolamentata IEC
●Come la SPI 3D e l’AOI 3D riducono i difetti di fuga nell’assemblaggio SMT medicale
●5 Domande da Porre al Tuo Fornitore EMS Prima di Iniziare un Progetto ad Alta Mescita


